Genética para comprender el contexto genético quirúrgico.

Evaluación de causas hereditarias asociadas a fragilidad tisular, malformaciones congénitas, sobrecrecimiento y predisposición al cáncer.

Consultar un caso
Área de recepción de G3NOMICS 360

Una pregunta clínica. Un estudio dirigido.

Seleccionar el estudio según el fenotipo, los antecedentes familiares y los hallazgos previos, con valoración de Genética Médica.

Consultar un caso

Tejido conectivo y desarrollo

Consultar estos estudios →

PFTC001

Panel de fragilidad del tejido conectivo y cicatrización anormal

34 genes. Abordaje genómico integral enfocado en la evaluación de trastornos hereditarios del tejido conectivo, fragilidad vascular, cutánea y esquelética, incluyendo síndromes de Ehlers-Danlos (clásico, vascular, musculocontractural), aortopatías torácicas hereditarias familiares, aneurismas, disección arterial sin dilatación previa y defectos de la cicatrización o ruptura visceral. Indicaciones: Hernias múltiples o recurrentes, dehiscencia inexplicada, cicatrices atróficas, prolapso temprano, luxaciones, disección aórtica o arterial de inicio temprano, aneurisma torácico familiar, ductus arterioso persistente, tortuosidad arterial o ruptura visceral, con sospecha de Ehlers-Danlos o aortopatía hereditaria.

Ver genes propuestos

ACTA2, AEBP1, ATP7A, B3GALT6, CHST14, COL1A1, COL1A2, COL3A1, COL5A1, COL5A2, EFEMP2, ELN, FBN1, FBLN5, FKBP14, FLNA, FLNB, FOXC2, LTBP3, LOX, MAT2A, MFAP5, MYH11, MYLK, PLOD1, SKI, SMAD2, SMAD3, THSD4, TGFB2, TGFB3, TGFBR1, TGFBR2, TNXB

PMCA001

Panel de malformaciones congénitas de pared abdominal, tubo digestivo y atresias

27 genes. Evalúa defectos complejos del desarrollo embrionario temprano de la pared abdominal anterior, tracto gastrointestinal, defectos de línea media y malformaciones anorrectales, incluyendo onfalocele, hernia diafragmática, atresias esofágicas, duodenales o intestinales múltiples, atresia pilórica y espectros sindrómicos asociados. Indicaciones: Onfalocele, hernia diafragmática congénita, atresias esofágicas o intestinales complejas, atresia pilórica, malformaciones anorrectales, defectos de línea media o sospecha de síndromes de disrupción de la membrana basal (como Fraser) y enteropatías congénitas de inicio neonatal. (Nota: ante onfalocele con macroglosia o sobrecrecimiento, valorar 11p15.5).

Ver genes propuestos

CHD7, DLL3, EDN3, EDNRB, EFTUD2, EPCAM, FANCB, FOXF1, FRAS1, FREM1, FREM2, GATA4, ITGA6, ITGB4, MESP2, MID1, MNX1, MYCN, PTCH1, RET, SOX10, STRA6,TBX6, TTC7A, WT1, ZEB2, ZFPM2

Panel de trastornos de lateralidad y ciliopatías (discinesia ciliar)

137 genes. Abordaje genómico integral diseñado para el estudio de ciliopatías sistémicas multiorgánicas (espectro de Bardet-Biedl, Meckel-Gruber, nefronopatías), defectos en la determinación de la asimetría corporal izquierda-derecha (situs inversus, heterotaxia, malrotación intestinal) y discinesia ciliar primaria (DCP) con afectación respiratoria crónica. Indicaciones: Situs inversus, heterotaxia o malrotación intestinal asociada a defectos de lateralidad, sospecha de discinesia ciliar primaria ante infecciones respiratorias recurrentes, bronquiectasias, rinosinusitis crónica u otitis media de repetición, así como fenotipos sindrómicos con polidactilia, nefropatía quística o retinopatía pigmentaria.

Ver genes propuestos

AHI1, ALMS1, ANKS3, ANKS6, ARL13B, ARL6, ARMC9, B9D1, B9D2, BBIP1, BBS1, BBS10, BBS12, BBS2, BBS4, BBS5, BBS7, BBS9, C2CD3, CC2D2A, CCDC103, CCDC39, CCDC40, CCDC65, CCNO, CEP104, CEP120, CEP164, CEP290, CEP83, CFAP221, CFAP298, CFAP300, CFAP54, CFAP57, CFAP74, CFC1, CLXN, CPLANE1, CSPP1, DCDC2, DNAAF1, DNAAF11, DNAAF2, DNAAF3, DNAAF4, DNAAF5, DNAAF6, DNAH1, DNAH10, DNAH11, DNAH5, DNAH7, DNAH9, DNAI1, DNAI2, DNAJB13, DNAL1, DRC1, DYNC2H1, DYNC2LI1, FOXJ1, GAS2L2, GAS8, HYDIN, IFT122, IFT140, IFT172, IFT27, IFT43, IFT52, IFT74, IFT80, IFT81, INPP5E, INVS, IQCB1, KIAA0586, KIF14, KIF7, LEFTY2, LRRC56, LZTFL1, MAPKBP1, MCIDAS, MKKS, MKS1, NEK1, NEK10, NEK8, NME5, NME8, NODAL, NPHP1, NPHP3, NPHP4, ODAD1, ODAD2, ODAD3, ODAD4, OFD1, PKD1L1, PKD2, RPGR, RSPH1, RSPH3, RSPH4A, RSPH9, SDCCAG8, SPAG1, SPEF2, STK36, TCTN1, TCTN2, TCTN3, TMEM107, TMEM138, TMEM216, TMEM231, TMEM237, TMEM67, TP73, TRAF3IP1, TRIM32, TTC12, TTC21B, TTC26, TTC8, TUBB4B, WDPCP, WDR19, WDR34, WDR35, WDR60, ZIC3, ZMYND10, ZNF423

Sobrecrecimiento y quistes

Consultar estos estudios →

PSSM001

Panel de sobrecrecimiento segmentario, malformaciones vasculares y linfáticas

15 genes. Diseñado para el estudio de síndromes de sobrecrecimiento corporal dismórfico, malformaciones vasculares complejas de bajo y alto flujo (capilares, venosas, linfáticas y arteriovenosas, incluyendo espectro PROS, Klippel-Trenaunay, Sturge-Weber y Parkes Weber) y linfedemas primarios hereditarios. Requiere de preferencia tejido afectado o muestra específica según la lesión. Indicaciones: Sobrecrecimiento lateralizado, macrodactilia, sobrecrecimiento fibroadiposo, malformaciones capilares extensas, fístulas arteriovenosas congénitas, síndrome de Parkes Weber, malformaciones linfáticas o sospecha de mosaicismo vascular complejo

Ver genes propuestos

AKT1, CCBE1, CCM2, EPHB4, FLT4, GNA11, GNAQ, KRAS, KRIT1, MAP2K1, PDCD10, PIK3CA, PTEN, RASA1, TEK

PQRH001

Panel de quistes renales y hepatorrenales hereditarios

15 genes. Abordaje genómico integral diseñado para la evaluación de nefropatías quísticas hereditarias, poliquistosis renal autosómica dominante y recesiva, espectros hepatorrenales, enfermedad poliquística hepática aislada y trastornos quísticos asociados a diabetes o disfunción hepática congénita. Indicaciones: Quistes renales bilaterales o múltiples de inicio temprano, poliquistosis renal, quistes hepáticos masivos o enfermedad poliquística hepática aislada, fibrosis hepática congénita con afectación renal, diabetes asociada a anomalías renales (MODY5) o antecedentes familiares compatibles.

Ver genes propuestos

ALG8, ALG9, DNAJB11, DZIP1L, GANAB, HNF1A, HNF1B, IFT140, PKD1, PKD2, PKHD1, PRKCSH, SEC63, UMOD, VHL

Patología entérica y urogenital

Consultar estos estudios →

PEHN001

Panel de enfermedad de Hirschsprung y neuropatías entéricas hereditarias

13 genes. Abordaje genómico integral para el estudio del megacolon aganglionar congénito (enfermedad de Hirschsprung), aganglionosis intestinal total o segmentaria, hipoventilación central congénita asociada y trastornos de la motilidad entérica de origen hereditario.. Indicaciones: Megacolon aganglionar congénito de inicio neonatal, sospecha de aganglionosis intestinal total, formas familiares de Hirschsprung, asociación con el síndrome de Ondine / enfermedad de Hirschsprung (síndrome de Haddad por PHOX2B) o trastornos complejos de la motilidad entérica de inicio temprano.

Ver genes propuestos

ECE1, EDN3, EDNRB, GDNF, GFRA1, GFRAL, KIF1BP, L1CAM, NRTN, PHOX2B, RET, SOX10, ZEB2

PTDS001

Panel de trastornos de la diferenciación sexual y malformaciones urogenitales complejas

17 genes. Abordaje genómico integral diseñado para la evaluación de diferencias o trastornos del desarrollo sexual (DSD 46,XY y 46,XX), ambigüedad genital, hipospadias graves, criptorquidia sindrómica, disgenesias gonadales y alteraciones complejas de los genitales externos y tracto urogenital de manejo multidisciplinario endocrino-quirúrgico Indicaciones: Ambigüedad genital en el periodo neonatal, discordancia entre el cariotipo y el fenotipo genital, hipospadias severas, criptorquidia bilateral compleja, disgenesias gonadales, o sospecha de alteraciones en las vías de determinación gonadal primaria.

Ver genes propuestos

AMH, AMHR2, AR, CBX2, DHX37, DHH, DMRT1, FGF9, HSD17B3, MAP3K1, NR0B1, NR5A1, SOX9, SRD5A2, SRY, WT1, ZFPM2 Nota: para el estudio ampliado de perfiles de la esteroidogénesis suprarrenal, hiperplasia suprarrenal congénita o trastornos puberales funcionales, ver de forma complementaria el Catálogo de Endocrinología

Predisposición al cáncer

Consultar estos estudios →

PIPH001

Panel integral de predisposición hereditaria al cáncer

220 genes. Descripción: Abordaje genómico integral para la evaluación de síndromes de predisposición hereditaria a cáncer, cáncer de mama y ovario hereditario, poliposis y síndromes de cáncer gastrointestinal, tumores endocrinos múltiples, síndromes de inestabilidad genómica y neoplasias de inicio temprano. Indicaciones: Historia personal o familiar sólida de cáncer a edad inusual, múltiples tumores primarios en un mismo individuo, agregación familiar de neoplasias con patrón autosómico dominante, o sospecha de síndromes tumorales hereditarios con implicaciones directas en el manejo quirúrgico profiláctico o resectivo

Ver genes propuestos

ABRAXAS1, AIP, AKR1B1, AKT1, ALK, ANKRD26, ANTXR1, APC, AR, AREG, ARTN, ATM, ATR, AURKAIP1, AXIN1, AXIN2, BAP1, BARD1, BCL11B, BLM, BMPR1A, BRAF, BRCA1, BRCA2, BRIP1, BTNL2, BUB1B, CASR, CBL, CD70, CD82, CDC73, CDH1, CDK4, CDKN1B, CDKN1C, CDKN2A, CEBPA, CEP57, CFH, CFTR, CHEK1, CHEK2, CPA1, CTNNA1, CYLD, DDB2, DDX41, DICER1, DIS3L2, DKC1, EFL1, EFNA1, EGFR, ELAC2, ELANE, ENG, EPCAM, ERCC1, ERCC2, ERCC3, ERCC4, ERCC5, ETV6, EXO1, EXT1, EXT2, EZH2, FAM111B, FANCA, FANCB, FANCC, FANCD2, FANCE, FANCF, FANCG, FANCI, FANCL, FANCM, FGFR2, FH, FLCN, FZR1, GALNT12, GATA2, GEN1, GPC3, GPR101, GREM1, HAVCR2, HNF1A, HNF1B, HOXB13, HRAS, IKZF1, KIF1B, KIT, KITLG, KRAS, LDLR, LIG4, LSP1, LZTR1, MAD2L2, MAGI1, MAP2K1, MAP2K2, MAP3K1, MAX, MC1R, MCPH1, MEN1, MET, MITF, MLH1, MLH3, MMAB, MRE11, MRPL36, MSH2, MSH3, MSH6, MSR1, MUTYH, MXI1, MYSM1, NBN, NF1, NF2, NHEJ1, NRAS, NSD1, NSMCE3, NSUN2, NTHL1, PALB2, PALLD, PAX5, PDGFRA, PHOX2B, PIK3CA, PMS1, PMS2, POLD1, POLE, POLH, POT1, PPM1D, PRF1, PRKAR1A, PROC, PRSS1, PRSS58, PTCH1, PTEN, PTPN11, RAD50, RAD51, RAD51C, RAD51D, RAF1, RASA2, RASAL1, RB1, RECQL, RECQL4, REST, RET, RFWD3, RHBDF2, RINT1, RIT1, RNASE3, RNASEL, RNF2, RNF43, RNMT, RPS20, RRAS, RUNX1, SAMD9, SAMD9L, SBDS, SDHA, SDHAF2, SDHB, SDHC, SDHD, SHOC2, SLX4, SMAD4, SMARCA4, SMARCB1, SMARCE1, SOS1, SOS2, SPINK1, SPRED1, SRP72, STK11, SUFU, TERT, TGFB1, TGFB2, TINF2, TMEM127, TOX3, TP53, TRIP13, TSC1, TSC2, UBE2T, VHL, WRN, WT1, XPA, XPC, XRCC2, ZFHX3, ZNF395
Fotografía de grupo en un laboratorio

Elegir también es conocer los límites.

Antes de solicitar, confirmamos con el laboratorio la metodología, cobertura, tipos de variantes evaluados y requisitos de muestra del módulo seleccionado. La lista de genes propuesta no especifica por sí sola todas las capacidades analíticas de la prueba.

Confirmar cobertura técnica, requisitos de muestra y estudios complementarios para cada solicitud. El PDF incluye el catálogo completo y sus consideraciones técnicas.

Consultar estos estudios
Descargar catálogo completo (PDF) ↗
Interpretación y alcance

Una variante de significado incierto no confirma un diagnóstico y un resultado negativo no excluye una causa genética.

Mosaicismo y muestra

En sobrecrecimiento y malformaciones vasculares, el catálogo señala que puede ser necesario estudiar tejido afectado mediante ensayos validados.

Correlación multidisciplinaria

Interpretar los hallazgos junto con histopatología, imagen y valoración multidisciplinaria antes de decisiones quirúrgicas.

Del caso a una solicitud bien orientada.

  1. Definir la pregunta

    Fenotipo, edad de inicio, antecedentes familiares y estudios previos.

  2. Acordar el estudio

    Seleccionar el panel y confirmar cobertura, tipos de variantes detectables y necesidad de pruebas complementarias.

  3. Coordinar la muestra

    Confirmar requisitos de toma, envío y plazo del estudio seleccionado.

  4. Interpretar y acompañar

    Relacionar resultados con la clínica y acordar asesoramiento y seguimiento.

Consultar un caso

Hablemos de tu caso.

Cuéntanos el área o estudio de interés. Revisamos contigo la pertinencia del panel, su alcance técnico y los requisitos de solicitud.

No incluyas nombres de pacientes, expedientes ni información clínica identificable. Acordaremos el canal para compartir documentación.

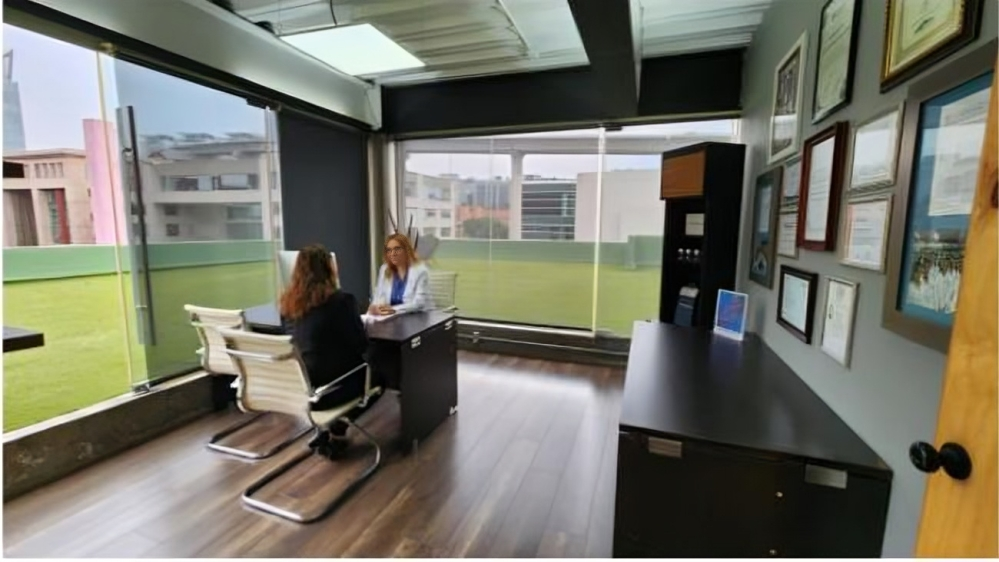
Consulta médica en las instalaciones de G3NOMICS 360

Preparando formulario…

Fotografías de G3NOMICS 360.

Soy

¿Qué tipo de visitante eres?

Selecciona el contenido que deseas consultar.